L’UE va refondre entièrement sa législation sur les médicaments, plus de vingt ans après sa dernière grande réforme. Comme cette révision modifie deux textes dans un même ensemble, elle a reçu le nom d’« EU Pharma Package » (paquet pharmaceutique de l’UE).
Cela fait trois ans que l’EU Pharma Package est l’un des sujets pharmaceutiques les plus brûlants en Europe, mais en Corée, il suscite encore peu de discussions. Pourtant, ses effets sur les entreprises coréennes sont loin d’être négligeables.
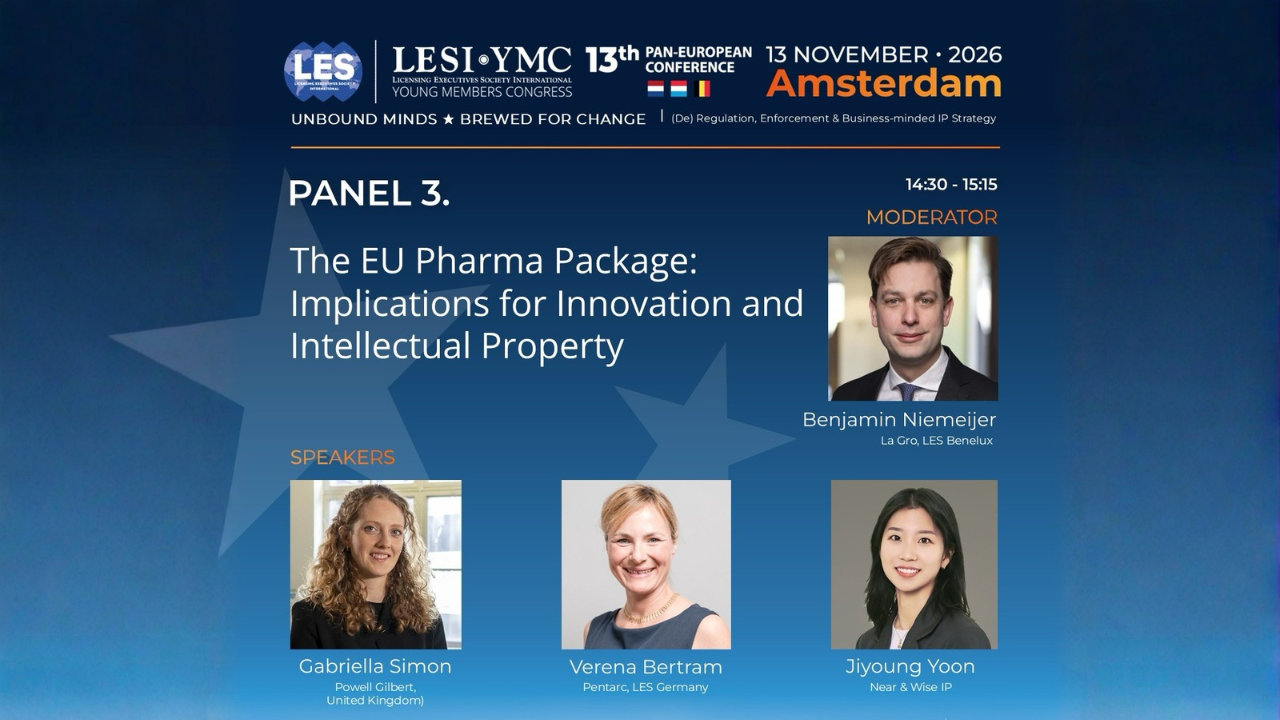
Cette semaine, je vous propose un avant-goût. Le vendredi 13 novembre, je participerai à une table ronde consacrée à cette législation lors de la LESI YMC Pan-European Conference à Amsterdam. Aux côtés de spécialistes des Pays-Bas, d’Allemagne et du Royaume-Uni, je parlerai de la manière dont cette législation est perçue en dehors de l’UE.
💊 Qu’est-ce que l’EU Pharma Package ?
L’ossature de la législation pharmaceutique actuelle de l’UE a été mise en place en 2004 et n’avait pas connu de remaniement majeur depuis. En 2023, la Commission a présenté une proposition de refonte complète puis, après près de trois ans de négociations, le Conseil a adopté sa position en septembre de cette année. Le vote du Parlement européen est prévu pour la fin de ce mois, et l’application effective vers la fin de 2028.
Cette législation poursuit deux grands objectifs : donner aux développeurs de nouveaux médicaments des raisons de poursuivre leurs travaux, et permettre aux patients d’accéder aux médicaments plus vite, à moindre coût, y compris dans les petits pays. Parmi les changements, trois points principaux se dégagent.
🇰🇷 Les points à surveiller depuis la Corée
À quoi les entreprises coréennes et, plus largement, celles des pays situés en dehors de l’UE doivent-elles prêter attention ?
Les entreprises extérieures à l’UE disposent de deux grandes voies d’accès au marché européen. Les points importants diffèrent selon la voie choisie.
En somme, de nouvelles possibilités et de nouvelles contraintes apparaissent simultanément. Dans le volet principal de la semaine prochaine, j’aborderai ce que les entreprises coréennes doivent préparer à l’avance face à ces changements.
🙋♀️ Je vous laisse une question
Une entreprise pharmaceutique souhaite lancer un générique le jour même de l’expiration du brevet : c’est ce que l’on appelle un Day-1 Launch. Qui sera avantagé : une entreprise disposant d’une usine dans l’UE ou une entreprise dont l’usine se trouve en Corée ?
On pourrait penser que la proximité est un avantage, mais, jusqu’à présent, la réponse était inverse. Et cette réforme a également une incidence sur ce point.
La semaine prochaine, je reviendrai avec le volet principal, en y ajoutant le contenu de mon intervention et les échanges entendus sur place.
Si vous assistez à la LESI YMC Pan-European Conference à Amsterdam, nous nous retrouverons le vendredi 13 novembre.